Фармразработка — путь к инновационному развитию отрасли
В рамках прошедшей на ВВЦ 26 ноября 2014 г. международной выставки «Технологии фармацевтической индустрии», прошла презентация книги "Фармацевтические разработки", написанной коллективом авторов под руководством эксперта ВОЗ по GMP, профессора, д.х.н., руководителя испытательного центра ООО «Олфарм» Ивана Александровича Василенко.
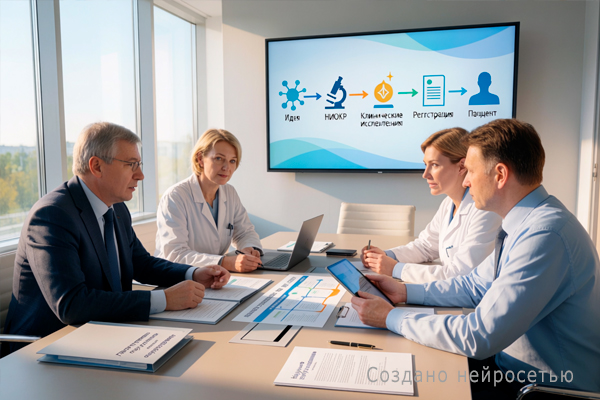
— Общеизвестно, что традиционные методы создания лекарственных веществ крайне длительны, наукоемки и высокозатратны. Разработка нового оригинального лекарства может занимать от 10 до 20 лет, а объем финансовых вложений составлять более миллиарда долларов. Напомню, цель фармразработки — создание препарата соответствующего качества и обоснование процесса его производства для того, чтобы постоянно выпускать продукцию с заданными функциональными характеристиками, — начал презентацию И.А. Василенко.
Ранее методологический подход и требования к фармацевтической разработке не были стандартизированы в нормативных документах, в связи с этим при разработке лекарственных препаратов возникали серьезные риски для их качества. Именно фармразработки предшествуют серийному производству с соблюдением стандартов GMP. Сведения о научных разработках впервые подают в соответствии с регистрационным досье при регистрации лекарственного препарата. Важно понимать, что исследования по фармацевтической разработке следует продолжать и после регистрации препарата".
Что объединяет фармразработку и серийное производство? Ответ одного из авторов книги однозначен: "Руководство по управлению рисками, которое на сегодняшний день следует рассматривать, как неотъемлемую часть организации практически любой деятельности современного фармпредприятия. В каждом технологическом процессе надо уметь своевременно увидеть возможные риски, проанализировать их, принять, или выработать меры по снижению риска до приемлемого уровня. Внедрение такой продуманной системы позволит предприятию избежать затратных действий и сможет принести ощутимую пользу с минимальными затратами. Информация и знание, полученные в ходе фармразработки, являются основанием не только для управления рисками, для качества, но также для установления пространственных, проектных параметров, специфики и производственного контроля.
Теперь вернемся к общим требованиям, предъявляемым к структуре и объему фармразработки. Перечисленные критерии, представленные в отчете, должны основываться на информации о лекарственном препарате, выпуск которого готовится. Сначала необходимо определить, является ли данный препарат оригинальным или воспроизведенным. Далее, произошли ли в лекарственном препарате изменения состава, вспомогательных веществ или нет. Нельзя упускать из вида, претерпела ли изменения инструкция по применению препарата. Следует установить, является ли действующее вещество препарата низкомолекулярным, химическим веществом, относится ли препарат биофармпродуктам. Если данный препарат относится к дженерикам, нужно установить: находится ли он под охраной патента, есть ли он в обращении и сколько времени? От ответов на эти вопросы зависит объем представленных экспериментальных данных в фармацевтической разработке. Наиболее полными должны быть данные для оригинального препарата и для биофармпродукта. Хочу пояснить, в последние годы термин «оригинальный препарат» заменен понятием инновационный продукт.
При изменении состава лекарственных форм (содержание основного вещества, состава вспомогательных веществ), необходимо предоставлять данные о биоэквивалентности препарата. Особые требования к биофармпродуктам связаны с тем, что для ряда препаратов (актовегин, гепарин, церебролизин и др.) невозможно точно определить даже такое понятие, как молекула вещества.Для генно-инженерных белков важна технология получения субстанций на стадии выращивания биомассы, очистки химических модификаций, все технологические тонкости процесса могут быть критичны в определении качества готовой продукции. Разработчик инновационного препарата должен обосновать, достаточен ли уровень предоставляемых данных при проведении фармразработок. Отчет о фармразработке должен быть направлен на а) изучение поведения вещества в организме, фармокинетику, биоэквивалентность, метаболизм, распределение вещества по органам, б) детальное изучение свойств вещества, в) разработку и получение, как субстанций, так и готовой лекарственной формы в достаточном количестве и воспроизведенного качества.
Для оценки перспектив лекарственного препарата важно проведение клинических и доклинических исследований, которым свойственен ряд особенностей. Отчет о доклинических исследованиях помимо результатов должен содержать заключение о возможности проведения клинических исследований лекарственного препарата. При осуществлении государственной регистрации лекарственного препарата необходимо предоставить ряд документов, в которых будут отображены биологические, микробиологические, иммунологические, токсикологические, фармакологические, физические, химические и др. исследования, путем применения научных методов и оценок в целях получения доказательств безопасности качества и эффективности лекарственного средства. Отчет клинического исследования фармпрепарата составляется его разработчиком совместно с представителем фирмы-производителя.
В общих требованиях, предъявляемых к оформлению отчетов клинических исследований, должны быть освещены следующие пункты: а) цели и задачи исследования, б) сведения о содержания лекарственного вещества в изучаемом лекарственном средстве, в) изучение фармакологических свойств лекарственного препарата, г) схема исследования препарата, д) критерии эффективности препарата, ж) возможные побочные эффекты от его использования, з) критерии включения и исключения из эксперимента добровольцев, е) схема тестирования обследуемых.
Вопрос: Возможна ли замена биоэквивалентных лекарственных препаратов? На что следует обращать внимание при исследовании биоэквивалентности препаратов?
Ответ: Однозначно возможна, если их биодоступность, максимальная концентрация, время ее достижения после назначения одинаковой молярной дозы при одинаковом пути введения признана схожей. Определение биоэквивалентности является основным требованием при регистрации дженериков. При их изучении и оформлении отчетов по исследованиям все перечисленные выше параметры должны быть указаны.