Ключевые вопросы фармрынка ЕАЭС: ответы экспертов
В 2024 году общий лекарственный рынок Евразийского союза отмечает свое десятилетие. Процесс гармонизации законодательства, конечно, пока не завершен: продолжается работа и над правовыми актами стран-участниц, и над нормативными документами международного объединения.
Правила надлежащей производственной практики (GMP) ЕАЭС — безусловно, одна из основ формируемого единого пространства. Придерживаться этих ключевых принципов нужно каждому заводу-производителю, где бы он ни был расположен: в России, Белоруссии, Казахстане, Киргизии или Армении. Проверку выполнения требований GMP ведет институт фармацевтических инспекций (он действуют сегодня во всех странах-участницах). Инспектирование проходит, в первую очередь, в рамках регистрационных процедур, когда новые препараты приобретают право быть на евразийском фармрынке.
В поиске ответов на актуальные вопросы
Союзные контрольно-надзорные процедуры, как и любые другие, включают в себя ряд «организационных моментов». Как узнать о внеплановой проверке? Каким образом заполняется тот или иной раздел сертификата GMP ЕАЭС? Что делать, если срок действия сертификата закончился как раз к началу регистрации недавно созданного препарата?
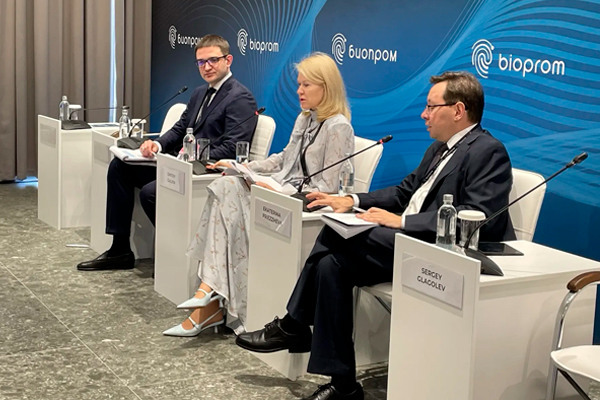
Фармацевтические компании стремятся получить дополнительные разъяснения на эти и другие вопросы. В рамках круглого стола «Общему рынку лекарственных средств ЕАЭС — 10 лет» участники отрасли смогли получить профессиональные консультации непосредственно от руководителей регуляторных органов пяти стран-участниц союза. Представляем наиболее интересные фрагменты этого диалога.
Вопрос № 1. В каких ситуациях в регистрационное досье на лекарственный препарат нужно вкладывать согласие на проведение фармацевтической GMP-инспекции?
На этот вопрос, прозвучавший первым, ответ максимально прост: в 100% случаев. Как обращает внимание замдиректора департамента технического регулирования и аккредитации Евразийской экономической комиссии Чинара Мамбеталиева, документ о согласии — неотъемлемая часть регистрационного досье лекарственного препарата. Поэтому в пакете документов для регистрации любого нового лекарства всегда должно быть правильно оформленное согласие на инспектирование.
Вопрос № 2. Что делать, если истек срок действия сертификата GMP ЕАЭС, вложенного в регистрационное досье препарата?
Если срок действия евразийского сертификата завершен, обращение лекарственного средства должно приостанавливаться. И решение об этом принимает каждая страна-участница своей юрисдикцией, напоминает начальник отдела координации работ в сфере обращения лекарств и медизделий департамента технического регулирования и аккредитации ЕЭК Дмитрий Рождественский.
Кстати, в настоящее время готовится проект поправок в решение Совета ЕЭК №78 от 03.11.2016 г., утвердившее союзные правила регистрации и экспертизы медпрепаратов. Предложенные корректировки вводят возможность приостановить оборот лекарств с просроченными сертификатами в автоматическом режиме.
И все же при должном соблюдении норм права вынужденную паузу в обращении лекарственных средств можно предупредить – это отвечает интересам и производства, и пациента, и здравоохранения в целом. Предприятию-производителю следует представить эквивалентный сертификат GMP. Это важно для того, чтобы в пострегистрационном периоде могло быть инициировано фарминспектирование и при ее проведении эксперты имели возможность изучить данные «внешних» инспекторатов.
Необходим GMP-сертификат страны-производителя плюс основной пакет документов, предусмотренный пунктом 30 решения Совета ЕЭК №78, подчеркивает Анни Галдунц, руководитель отдела надлежащей фармацевтической практики «Научного центра экспертизы лекарств и медицинских технологий» (Армения). А в соответствии с пунктом 31 указанного решения следует инициировать фармацевтическое инспектирование в течение трех лет после регистрации препарата.
Вопрос № 3. Как формируется план фармацевтического инспектирования?
Опытом организации плановых проверок соблюдения правил GMP поделилась представитель Минздрава Республики Беларусь.
В план проверочных процедур включаются, в первую очередь, те заводы, у которых близится к завершению срок действия GMP-сертификата. За четыре месяца до «дня Х» (или ранее) они вносятся в список намеченных фармацевтических инспекций.
Сам график контрольных мероприятий на лекарственных производствах составляется каждый год в ноябре-декабре. Предложенное расписание корректирует и утверждает Министерство здравоохранения. Итоговая версия документа публикуется на интернет-страницах не только Минздрава, но и Госфармнадзора Беларуси. Как только план сформирован и одобрен, каждое из включенных в него предприятий получает уведомление о предстоящем инспектировании.
Вопрос № 4. В каких случаях проводится внеплановое фармацевтическое инспектирование?
«Такие инспекции не очень часто, но все же инициируются, — комментирует Нази Абдырасулова, завотделом надлежащих фармацевтических практик департамента лекарств и медизделий Минздрава Кыргызстана, — если становятся известны факты, которые ставят под сомнение достоверность сведений, представленных заявителем в регдосье в ходе проведения процедур регистрации».
Какими могут быть такие факты, эксперт поясняет на примерах. Не так давно у одной из производственных площадок обнаружились ошибки в данных по стерилизации лекарственных препаратов. И когда регистрационное досье стали перепроверять, выяснилось, что нарушения не единичные, а наоборот, многочисленные, затрагивающие целый ряд различных составляющих Надлежащей производственной практики.
Среди не выполненных надлежащим образом требований оказались в том числе правила входного контроля поступающих фармацевтических субстанций и режим хранения готовых лекарственных средств.
Компания представила план устранения ошибок и отчет по выполнению этого плана. Однако содержание документов не дало возможности оценить их как приемлемые. Лекарства, выпускаемые на производственной площадке (название которой не приводится по этическим причинам), были сняты с регистрации.
Второй случай с необходимостью внеплановой проверки заставляет вспомнить школьный учебник математики: каждое число всегда равняется самому себе.
Дело в том, что одна из производственных площадок на территории ЕАЭС представила в контролирующий орган данные о биоэквивалентности препаратов… в сравнении с тем предприятием, с которого и был произведен трансфер технологий на завод, подававший документы. Соблюдение требований к технологическому трансферу в результате стало предметом детальной проверки и были выявлены определенные несоответствия. На момент проведения круглого стола, посвященного десятилетию союзного лекарственного рынка, рассматривался подготовленный производством план корректирующих мероприятий.
Подобные случаи все-таки достаточно редки. Однако их профилактика требует совершенствования. Как обращает внимание начальник отдела регистрации лекарственных средств департамента регулирования обращения лекарств и медизделий Минздрава России Диана Чижова, нужно вырабатывать критерии назначения внеплановых инспекций во время регистрационных процедур.
Вопрос № 5. Как завод-производитель узнает о внеплановом инспектировании?
Как только было принято решение о внеплановой проверке производственной площадки, на ее адрес будет направлено письмо экспертной организации с детальной информацией о предстоящем контрольном мероприятии, разъясняет Жанар Ордабекова, руководитель управления фармацевтического инспектората и интеграции Минздрава Казахстана. Получив письмо, предприятие подает заявку на организацию и проведение инспекции.
Вопрос № 6. В каких случаях в сертификате GMP ЕАЭС заполняется раздел «Ограничения или пояснительные заметки»?
Подробные ответы на данные вопросы можно узнать в рекомендации Коллегии ЕЭК №13 от 25.06.2024 г.: именно этот документ утвердил руководство по заполнению сертификата GMP Евразийского союза, напоминает Гелена Грошева, начальник отдела лицензирования и инспектирования производства лекарственных средств Минпромторга России.
Эксперт обращает внимание на ряд распространенных случаев, когда отметка об ограничениях будет обязательна:
- срок действия сертификата — не три года, а меньше;
- в силу объективных причин проверялась только часть производственного процесса. Например, фармацевтическая компания просит о регистрации биопрепарата, но представила на проверку только выпуск готовой лекформы. Тогда в разделе об ограничениях будет отмечено, что на производство фармацевтических субстанций и иные подготовительные этапы результаты инспектирования не распространяются;
- какой-либо из этапов производства проводится за пределами инспектируемой площадки. Допустим, производитель подал заявление на регистрацию стерильной формы, но сам процесс стерилизации передал на другой завод. Тогда в GMP-сертификате должна появиться запись о том, что площадка стадию стерилизации не осуществляет и данное действие выполняется по иному адресу. Необходима также отметка о том, проходила ли фармацевтическое инспектирование та, вторая площадка.
Бывает и так, что производственное предприятие представило фармацевтической инспекции все выпускаемые лекформы, однако требованиям надлежащей практики соответствует только часть из них (например, у раствора для инъекций качество «на пять с плюсом», а процесс производства таблеток нуждается в корректировке). В этой ситуации тоже будет заполняться раздел об ограничениях. В него будут вписаны только лекформы, которые успешно прошли контроль.
Вместо постскриптума: взаимное признание должно быть взаимным
В ходе дискуссии прозвучал еще один острый вопрос. Известно, что до конца 2025 года страны-участницы ЕАЭС должны взаимно признавать документы соответствия требованиям надлежащей производственной практики. Белорусский сертификат принимается в России, российский — в Армении, армянский— в Казахстане…
На практике, как выяснилось, это правило соблюдается не всегда. С исключением из закономерности недавно столкнулся производитель «Биокад», начавший взаимодействие с казахским регуляторным ведомством. Последнее инициировало дополнительную проверку фармацевтической компании, несмотря на наличие сертификата, однако с возникшими вопросами по производству биопрепаратов все же могло бы вначале обратиться в соответствующий национальный регуляторный орган (тот же Минпромторг России) и проинформировать его о планируемых действиях.
При этом об обратных ситуациях, когда российские регуляторы не принимали во внимание выданные в Казахстане документы, евразийской фармацевтической отрасли почему-то неизвестно. Союзная документация всегда учитывается и, например, контролирующими ведомствами Беларуси. Ведь, как замечает директор Государственного института лекарственных средств и надлежащих практик Минпромторга России Владислав Шестаков, идет работа над тем, чтобы уменьшить барьеры и сформировать действительно единый фармрынок.
По материалам круглого стола «Общему рынку лекарственных средств ЕАЭС — 10 лет» в рамках IX Всероссийской GMP-конференции
Источники:
Мамбеталиева Чинара Мырзакматовна, заместитель директора Департамента технического регулирования и аккредитации Евразийской экономической комиссииРождественский Дмитрий Анатольевич , начальник отдела координации работ в сфере обращения лекарственных средств и медицинских изделий Департамента технического регулирования и аккредитации Евразийской экономической комиссии
Галдунц Анни Араиковна, руководитель отдела надлежащей фармацевтической практики «Научный центр экспертизы лекарств и медицинских технологий» (Армения)
Абдырасулова Нази Токтобаевна, заведующая отделом надлежащих фармацевтических практик Департамента лекарственных средств и медицинских изделий Министерства здравоохранения Кыргызской Республики
Чижова Диана Александровна, начальник отдела регистрации лекарственных средств Департамента регулирования обращения лекарственных средств и медицинских изделий Минздрава России